- Cos’è la fibrosi cistica?
- Come si trasmette: portatori sani e probabilità
- Quali sono i sintomi della fibrosi cistica?
- Come si diagnostica?
- Come si cura la fibrosi cistica?
- Terapie di supporto: fisioterapia, antibiotici, enzimi, dieta
- I modulatori CFTR: le terapie che agiscono sulla causa
- Aspettativa di vita: cosa dicono i dati al 2026
- Fibrosi cistica e fertilità: si possono avere figli?
- Si può prevenire? Il test del portatore sano
Cos’è la fibrosi cistica?
↑ topLa fibrosi cistica, nota in passato anche come mucoviscidosi, è una malattia genetica congenita, presente cioè fin dalla nascita, che interessa più organi: l’apparato respiratorio, quello digerente, quello endocrino e quello uro-genitale.
La causa è un’alterazione del gene CFTR (Cystic Fibrosis Transmembrane Conductance Regulator), che regola la produzione di una proteina presente nelle cellule di polmoni, pancreas e altri organi.
Questa proteina controlla il passaggio di acqua e sali attraverso le membrane cellulari, mantenendo fluide le secrezioni. Quando non funziona, il muco diventa denso e appiccicoso.
Nei polmoni, il muco ostruisce le vie respiratorie e crea un ambiente favorevole ai batteri, con il rischio di infezioni ricorrenti come la polmonite.
Nel pancreas, blocca il passaggio degli enzimi digestivi verso l’intestino, ostacolando digestione e assorbimento dei nutrienti.
Scopri la prestazione più adatta a te
Come si trasmette: portatori sani e probabilità
↑ topLa fibrosi cistica è una malattia autosomica recessiva.
Ogni persona possiede due copie del gene CFTR, una ereditata dalla madre e una dal padre: la malattia si manifesta solo quando entrambe le copie sono mutate.
Chi ha una sola copia alterata è un portatore sano: non sviluppa la malattia e, nella maggior parte dei casi, non ha alcun sintomo né sa di esserlo.
I portatori sani sono molto più diffusi di quanto si pensi: in Italia si stima una persona ogni 30 circa.
Quando entrambi i genitori sono portatori sani, a ogni gravidanza le probabilità sono:
- 25%: figlio affetto da fibrosi cistica (entrambe le copie mutate)
- 50%: figlio portatore sano (una copia mutata)
- 25%: figlio sano non portatore
A oggi sono state identificate oltre 2.000 mutazioni del gene CFTR. La più frequente è la F508del; il tipo di mutazione influenza la gravità della malattia e determina quali terapie specifiche possono funzionare: un punto diventato centrale con l’arrivo dei nuovi farmaci.
Quali sono i sintomi della fibrosi cistica?
↑ topI sintomi variano da persona a persona e dipendono dal tipo di mutazione, dall’età di insorgenza e dagli organi coinvolti.
Due terzi dei casi si manifestano entro il primo anno di vita, ma esistono forme più lievi che emergono solo in età adulta.
Organi colpiti
↑ topLe secrezioni dense e disidratate danneggiano progressivamente diversi organi:
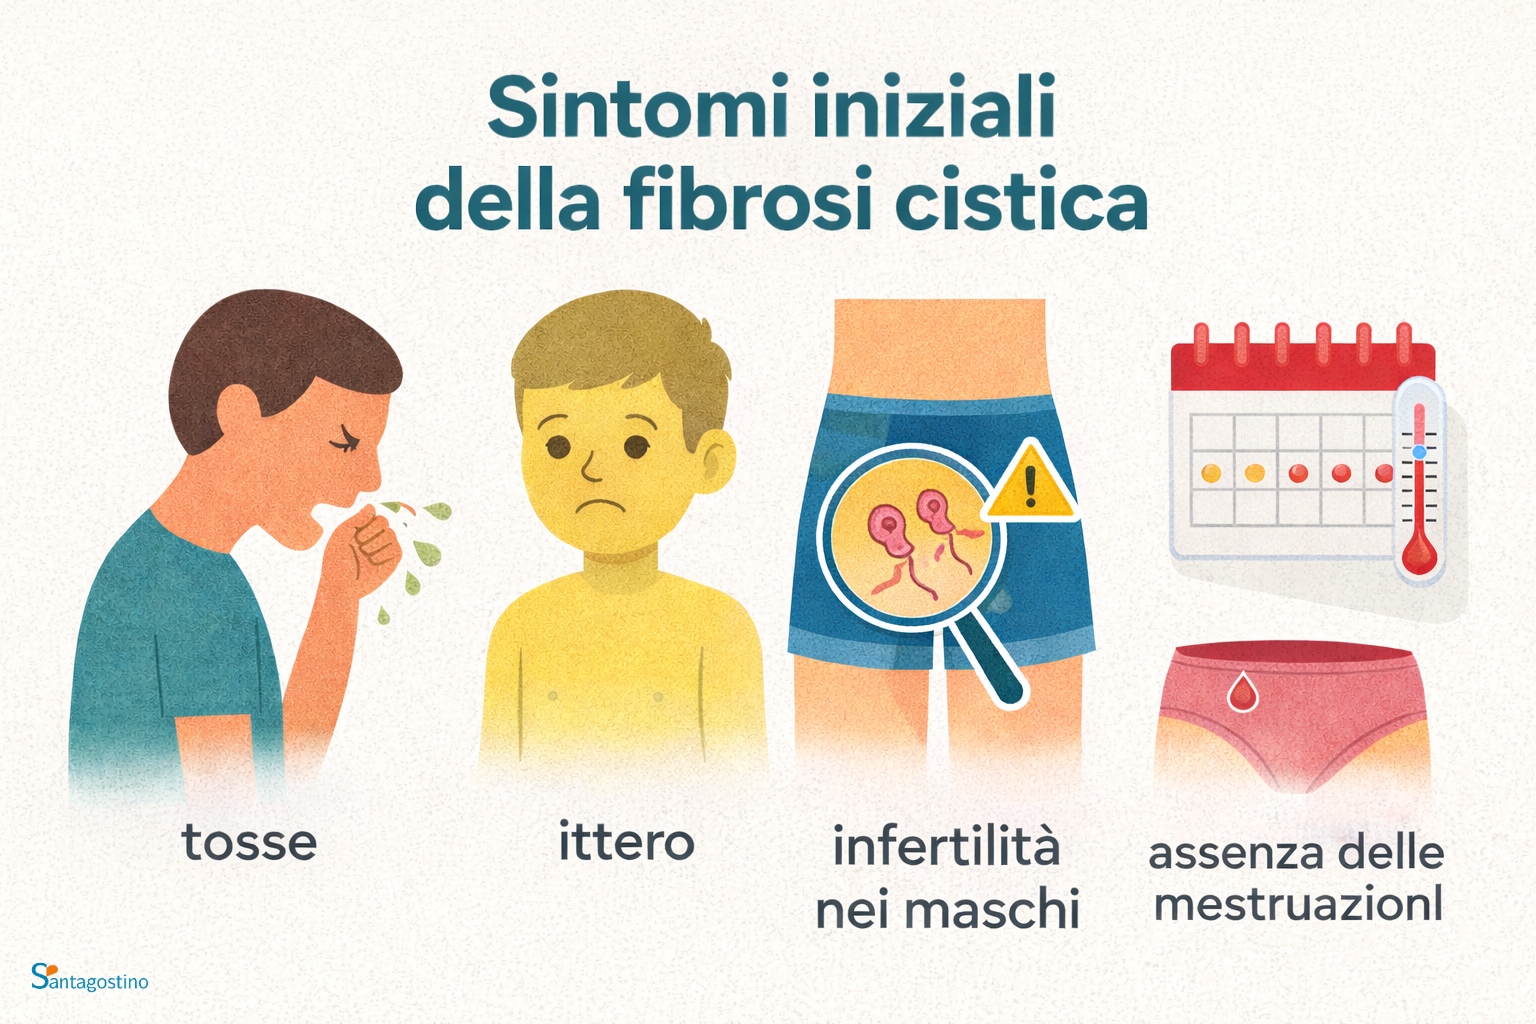
- polmoni e bronchi: tosse persistente con catarro denso, bronchiti e polmoniti ricorrenti, sinusiti, respiro sibilante e affanno
- pancreas: gli enzimi digestivi non raggiungono l’intestino, con cattiva digestione e malassorbimento di grassi e vitamine
- intestino: ostruzioni, dolori addominali, diarrea con feci untuose e maleodoranti
- ghiandole sudoripare: sudore molto ricco di sali, tanto che la pelle assume un sapore salato, un segno caratteristico della malattia.
Sintomi nel neonato e nel bambino
↑ topNel neonato i primi segnali sono le difficoltà respiratorie dovute al muco, le ostruzioni intestinali e il sapore salato della pelle.
Nel bambino il campanello d’allarme più tipico è lo scarso accrescimento: difficoltà ad aumentare di peso e altezza nonostante un’alimentazione adeguata, per via del malassorbimento.
Fibrosi cistica nell’adulto e diagnosi tardiva
↑ topUna minoranza di casi si manifesta in età adulta, il che rende la diagnosi particolarmente difficile.
In genere il segnale principale è l’insufficienza pancreatica: cattiva digestione, feci grasse e abbondanti, peso corporeo basso. L’insorgenza tardiva indica di solito una forma più lieve della malattia, con sintomi meno intensi e un decorso più favorevole.
Come si diagnostica?
↑ topIn Italia la fibrosi cistica viene individuata nella grande maggioranza dei casi grazie allo screening neonatale, obbligatorio in tutte le regioni: un semplice prelievo di sangue dal tallone del neonato nei primi giorni di vita.
Se il risultato è sospetto, la diagnosi viene confermata con il test del sudore, che misura la quantità di cloro nel sudore – significativamente elevata in chi ha la malattia – e con l’analisi genetica, che identifica le mutazioni presenti nel gene CFTR.
Per gli adulti con sintomi sospetti o con casi di fibrosi cistica in famiglia, il percorso passa dal test genetico e dal test del sudore.
In gravidanza, la diagnosi prenatale tramite amniocentesi o villocentesi permette di sapere se il feto ha ereditato entrambe le mutazioni.
Ecco i test disponibili a confronto:
| Test | A chi serve | Quando si fa | Cosa rileva |
|---|---|---|---|
| Screening neonatale | Tutti i neonati (obbligatorio in Italia) | Nei primi giorni di vita | Valori sospetti nel sangue che indicano un possibile caso da approfondire |
| Test del sudore | Neonati con screening sospetto, bambini e adulti con sintomi | Alla conferma diagnostica, a ogni età | La concentrazione di cloro nel sudore, elevata in chi ha la malattia |
| Test genetico del portatore | Coppie che pianificano una gravidanza, familiari di persone con fibrosi cistica | Prima del concepimento (idealmente) | La presenza di mutazioni del gene CFTR in chi non ha sintomi |
| Diagnosi prenatale | Coppie di portatori sani in attesa | In gravidanza (villocentesi 10-13ª settimana, amniocentesi 15-18ª) | Se il feto ha ereditato entrambe le copie mutate del gene |
Come si cura la fibrosi cistica?
↑ topUna cura definitiva per la fibrosi cistica non esiste ancora, ma il panorama terapeutico è profondamente cambiato negli ultimi anni.
Alle terapie che gestiscono i sintomi si sono affiancati farmaci che agiscono direttamente sulla causa della malattia.
Terapie di supporto: fisioterapia, antibiotici, enzimi, dieta
↑ topLa gestione quotidiana della malattia si basa su un insieme di trattamenti personalizzati in base all’età e ai sintomi:
- fisioterapia respiratoria quotidiana, per liberare i bronchi dal muco
- antibiotici per trattare e prevenire le infezioni polmonari, farmaci fluidificanti e broncodilatatori
- enzimi pancreatici a ogni pasto, per compensare l’insufficienza del pancreas
- dieta ipercalorica e integratori vitaminici, contro il malassorbimento
- insulina, nei pazienti che sviluppano il diabete associato alla malattia.
Nei casi di insufficienza respiratoria grave e irreversibile, il trapianto di polmone rappresenta un’opzione terapeutica.
I modulatori CFTR: le terapie che agiscono sulla causa
↑ topI modulatori della proteina CFTR sono farmaci che non si limitano a trattare i sintomi.
Correggono o potenziano la proteina difettosa, permettendole di funzionare meglio. Il risultato è un muco più fluido, meno infezioni e una funzione respiratoria migliore.
A gennaio 2026 l’AIFA ha esteso la rimborsabilità di questi farmaci a carico del Servizio Sanitario Nazionale: la combinazione elexacaftor/tezacaftor/ivacaftor è oggi accessibile ai pazienti dai 2 anni di età con almeno una mutazione non di Classe I.
È stato ammesso anche un modulatore di nuova generazione per i pazienti dai 6 anni.
Circa 1.500 persone con mutazioni rare, prima escluse, hanno ora accesso a queste terapie.
L’efficacia dei modulatori dipende dal tipo di mutazione: per questo l’analisi genetica è oggi parte integrante del percorso di cura.
Per le mutazioni non trattabili con i farmaci attuali, la ricerca sta esplorando nuove strade, tra cui la terapia genica.
Aspettativa di vita: cosa dicono i dati al 2026
↑ topL’aspettativa di vita delle persone con fibrosi cistica è in costante aumento: oggi in Italia la maggioranza dei pazienti è adulta, molti studiano, lavorano e diventano genitori; uno scenario impensabile qualche decennio fa, quando la malattia era considerata esclusivamente pediatrica.
La prognosi varia in base al tipo di mutazione, all’età della diagnosi e all’accesso precoce alle terapie: iniziare presto i trattamenti, quando i polmoni sono ancora integri, fa una differenza sostanziale.
Fibrosi cistica e fertilità: si possono avere figli?
↑ topLa fibrosi cistica ha conseguenze sulla fertilità, in modo diverso tra uomini e donne.
La maggioranza degli uomini con fibrosi cistica nasce senza i dotti deferenti, i canali che trasportano lo sperma dai testicoli: una condizione chiamata azoospermia ostruttiva, che causa infertilità.
Molti producono comunque spermatozoi e possono avere figli ricorrendo alla procreazione medicalmente assistita.
Nelle donne la malattia non causa infertilità diretta, ma può ostacolare il concepimento: il muco cervicale più denso, l’irregolarità o l’assenza del ciclo mestruale legate alla malnutrizione, la pubertà ritardata. Anche in questo caso, le tecniche di fecondazione assistita offrono percorsi concreti.
Trattandosi di una malattia ereditaria, prima di intraprendere un percorso di procreazione assistita è raccomandata una consulenza genetica per valutare il rischio di trasmissione ai figli.
Si può prevenire? Il test del portatore sano
↑ topLa fibrosi cistica non si può prevenire in chi ha ereditato le mutazioni, ma è possibile conoscere in anticipo il proprio rischio riproduttivo.
Lo strumento è il test genetico del portatore: un prelievo di sangue che analizza il gene CFTR alla ricerca delle mutazioni più frequenti.
Come funziona in pratica:
- il test può essere richiesto dal medico curante, dal ginecologo o dal genetista, idealmente prima di cercare una gravidanza
- si esegue con un semplice prelievo, senza preparazione
- se risulta positivo, il passo successivo è estendere il test al partner: il rischio per i figli esiste solo se entrambi i genitori sono portatori
- in caso di coppia di portatori, una consulenza genetica aiuta a valutare le opzioni: diagnosi prenatale, diagnosi preimpianto nei percorsi di fecondazione assistita.
Durante la gravidanza, villocentesi e amniocentesi permettono di stabilire se il nascituro ha ereditato entrambe le mutazioni.